Parcourir les catégories
Explorer
Fiverr Pro
Français
$
USD
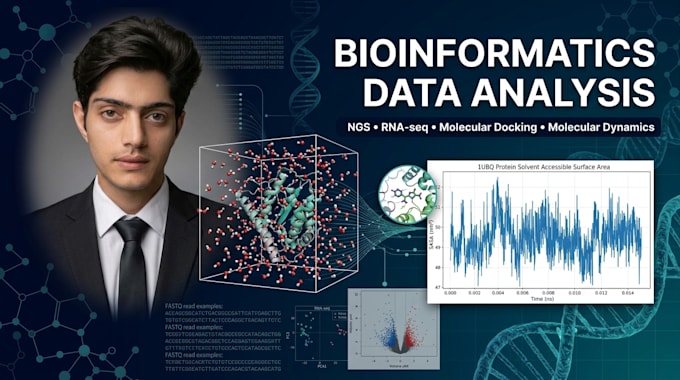
Analyste en bioinformatique RNA Seq, docking moléculaire et simulations MD
Bienvenue dans le service professionnel de docking moléculaire et de simulation MD
Vous recherchez une modélisation structurale rigoureuse, de niveau publication, pour votre projet de recherche ? Je me spécialise dans le docking protéine-ligand et toutes les simulations de dynamique moléculaire (MD) avec des outils standards de l'industrie.
Services proposés
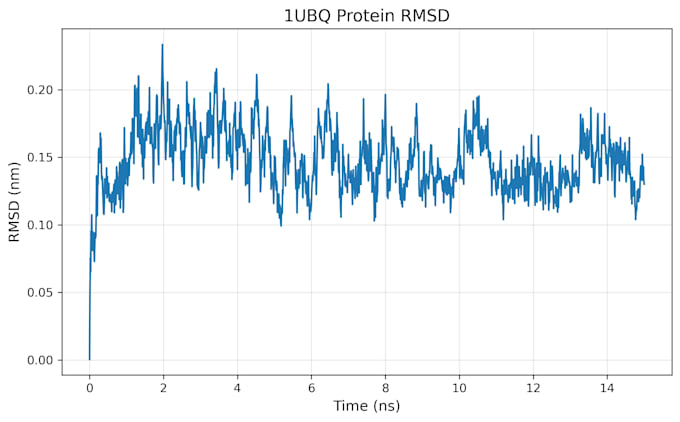
Simulation de dynamique moléculaire (GROMACS) :
Livrables prêts à publication :
Technologie:
Excel
•
Google Sheets
•
Python
•
RStudio
•
Zapier
•
PowerShell
Traduction automatique
Quels formats de fichiers ou détails dois-je fournir ?
Veuillez fournir l'ID PDB ou le fichier .pdb pour votre protéine cible, ainsi que la chaîne SMILES, SDF ou PDB pour votre(s) ligand(s).
Recevrai-je les fichiers de trajectoire bruts de GROMACS ?
Oui ! Dans les packages Standard et Premium, tous les fichiers de topologie, paramètres et trajectoires (.xtc, .tpr, .edr) sont livrés avec le rapport final.
Quels champs de force utilisez-vous pour les simulations MD avec GROMACS ?
J'utilise principalement CHARMM36 ou AMBER (par exemple ff99SB / ff14SB) pour les protéines, ainsi que CGenFF ou AnteChamber/GAFF pour la génération de topologies de ligands.
Que faire si la structure de ma protéine comporte des boucles ou résidus manquants ?
Je réalise un nettoyage de la structure, corrige les chaînes latérales manquantes et modélise les boucles absentes en utilisant des outils comme MODELLER ou Swiss-Model avant de procéder à la minimisation d'énergie et au docking.