Parcourir les catégories
Explorer
Fiverr Pro
Français
$
USD

Level 2

Traduction automatique
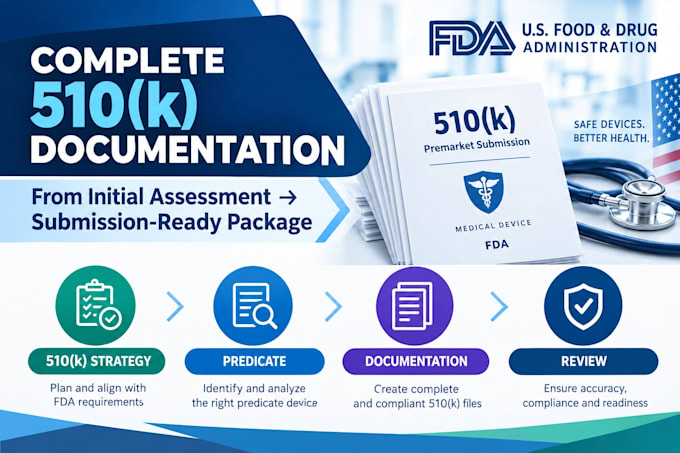
Besoin d’un support professionnel pour la documentation FDA 510(k) de votre dispositif médical ?
Je propose des services spécialisés de documentation réglementaire pour les fabricants préparant leur dossier pour l’examen par la FDA aux États-Unis.
Les services peuvent inclure :
J’adapte le dossier réglementaire à votre dispositif, votre référence, votre usage prévu, votre technologie et les preuves disponibles, tout en tenant compte des exigences et recommandations de la FDA.
Veuillez me contacter avant de commander avec les détails de votre dispositif, l’usage prévu, les informations sur la référence, les spécifications, les rapports de tests et les documents existants.
Note : La validation par la FDA ne peut pas être garantie. Des tests ou des preuves supplémentaires peuvent être nécessaires en fonction du MD.
Medical Device Regulatory and QMS Consultant
Level 2
Langues
Traduction automatique
Traduction automatique
Q1 : Qu’est-ce que le FDA 510(k) ?
Un 510(k) est une soumission préalable à la commercialisation utilisée pour démontrer qu’un dispositif est essentiellement équivalent à un dispositif de référence légalement commercialisé.
Q2 : Pouvez-vous préparer une soumission 510(k) complète ?
Oui. Je peux préparer et organiser la documentation applicable du 510(k) en fonction du dispositif, du dispositif de référence, des preuves disponibles et des exigences de la FDA.
Q3 : Pouvez-vous identifier un dispositif de référence ?
Oui. Je peux réaliser une évaluation du dispositif de référence et préparer une comparaison d’équivalence substantielle basée sur les informations disponibles.
Q4 : Fournissez-vous des tests ?
Non. Je peux examiner les rapports de tests disponibles et identifier les besoins en tests/documentation applicables. Les tests réels doivent être effectués par le laboratoire ou l’organisation technique appropriée.
Q5 : Soutenez-vous les soumissions eSTAR ?
Oui. Je peux soutenir l’organisation et la préparation des informations 510(k) pour le processus de soumission électronique de la FDA. La FDA exige des soumissions électroniques au format spécifié, sous réserve des exigences et exemptions applicables.
Q6 : Garantissez-vous l’approbation par la FDA ?
Non. L’approbation par la FDA ne peut pas être garantie. La décision finale revient à la FDA, en fonction des preuves soumises et des exigences applicables.
Q7 : Fournissez-vous également l’enregistrement auprès de la FDA ?
L’enregistrement des établissements et la liste des dispositifs auprès de la FDA sont des services séparés. Veuillez utiliser mon service dédié de registration/listing FDA pour ces services.